
Ensayos clínicos IMPD: consideraciones clave de calidad para el éxito regulatorio
Ensayos clínicos IMPD: consideraciones clave de calidad para el éxito regulatorio
Regulatory Affairs Farma y Biotecnología
Miércoles, 30 de abril de 2025

Stella Grigoriou, especialista en RA Pharma en QbD Group

 Comparte
[


Copiar enlace](https://qbdgroup.com/en/blog/impd-clinical-trials-quality-requirements) [
Correo](mailto:?subject=IMPD%20Clinical%20Trials:%20key%20quality%20considerations%20for%20regulatory%20success&body=IMPD%20Clinical%20Trials:%20key%20quality%20considerations%20for%20regulatory%20success%20https://qbdgroup.com/en/blog/impd-clinical-trials-quality-requirements "Email")
Prepara un IMPD conforme para ensayos clínicos. Evita retrasos con consejos de expertos sobre documentación de calidad, errores comunes y expectativas reguladoras.
Reproducir
IMPD Clinical Trials: key quality considerations for regulatory success
Audio generado por IA
9:17
Un Dossier del Medicamento en Investigación (IMPD) es un documento crítico requerido para las solicitudes de ensayos clínicos (CTA) en la Unión Europea y el Reino Unido. Se rige por el Reglamento (UE) n.º 536/2014 en la UE y por The Medicines for Human Use (Clinical Trials) Regulations 2004 SI 2004 No. 1031 en el Reino Unido. El IMPD generalmente se organiza en 4 secciones principales:
- Calidad
- No clínica
- Clínica
- Seguridad y eficacia
En esta entrada de blog, nos centramos en las consideraciones clave para la sección de Calidad del IMPD para productos medicinales en investigación (IMP) químicamente definidos.
Después de meses de trabajo en tu CTA, asegurarte de que tu IMPD cumple con los estándares de calidad te prepara para el éxito y evita retrasos innecesarios. Problemas comunes como la justificación insuficiente de las especificaciones o la falta de datos de análisis de lotes pueden llevar a solicitudes de información (RFI) por parte de las autoridades reguladoras, lo que añade tiempo y complejidad al proceso de revisión.
Después de haber trabajado en más de 100 CTA en la UE y el Reino Unido, hemos ayudado a numerosas empresas a superar estos desafíos y mantener el cumplimiento normativo. Preparar un IMPD exhaustivo y conforme desde el principio ayuda a evitar estos contratiempos, asegurando una progresión más fluida a las fases clínicas y manteniendo tu ensayo en marcha.
¿Qué es la sección de calidad del IMPD?
La sección de calidad del IMPD debe proporcionar documentación completa sobre la calidad química y farmacéutica de los IMP. Esto cubre aspectos como la Química, Fabricación y Controles (CMC), datos de estabilidad y envasado.
La estructura de Calidad del IMPD se alinea con el formato del Documento Técnico Común (CTD), particularmente con el Módulo 3 del CTD: Calidad. Los títulos de los módulos de la Figura 1 se utilizan al redactar el IMPD de Calidad para la Sustancia Farmacéutica y el Producto Farmacéutico.
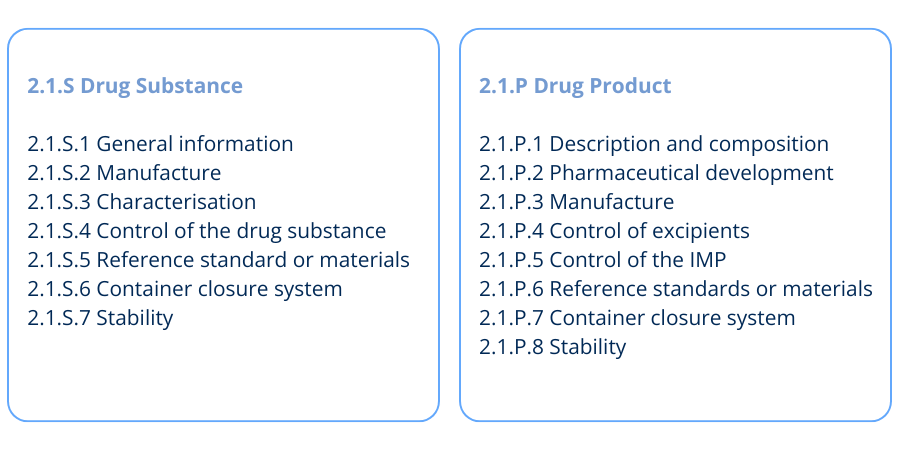 Figura 1 - Títulos de los Módulos de Calidad para la Sustancia Farmacéutica y el Producto Farmacéutico en el IMPD
También es importante considerar cómo evolucionan los requisitos a lo largo del desarrollo clínico. En la Fase I, el enfoque está en la seguridad, con datos limitados de fabricación y caracterización.
Sin embargo, en la Fase III, los reguladores esperan información detallada sobre la estabilidad, las especificaciones y los datos completos de los lotes (ver Figura 2). Esto hace que la planificación específica de la fase sea esencial para los promotores que trabajan con IMPD en ensayos clínicos.
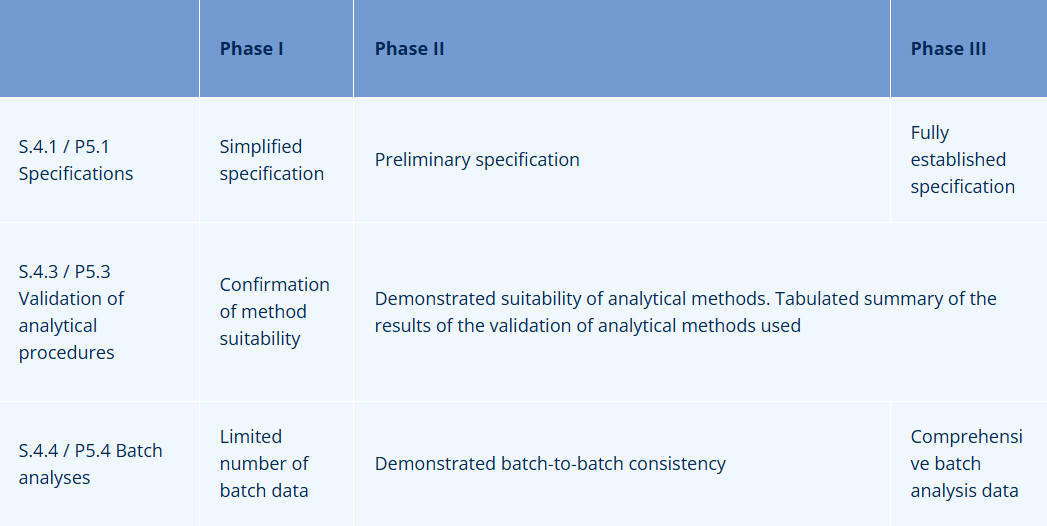
Tabla 1 - Requisitos normativos crecientes para la sección de calidad del IMPD de la Fase I a la Fase III
Consideraciones clave de calidad para los ensayos clínicos IMPD
A continuación, se presenta un resumen de las consideraciones clave para los requisitos de cada sección del IMPD. Se basan en las deficiencias comunes identificadas por la Agencia Reguladora de Medicamentos y Productos Sanitarios (MHRA) al evaluar las CTA, así como en la amplia experiencia de QbD en esta área.
1. Datos de caracterización
Los datos de caracterización faltantes, inadecuados o mal interpretados son un problema frecuente. Los reguladores suelen esperar que la estructura de la sustancia farmacéutica se confirme mediante al menos dos métodos espectroscópicos, con espectros representativos incluidos en el IMPD.
2. Datos de validación de métodos
El IMPD debe incluir un resumen de la validación del método analítico para los ensayos de Fase II y III. En la Fase I, la confirmación de la idoneidad del método es suficiente. Los resúmenes inadecuados pueden dar lugar a deficiencias.
3. Datos de análisis de lotes
Estos datos demuestran que cada fabricante puede producir de forma consistente la sustancia y el producto farmacéutico a las escalas propuestas a lo largo del desarrollo clínico. Se deben incluir datos de todos los centros de fabricación enumerados y no se debe pasar por alto la inclusión de los lotes de sustancia farmacéutica utilizados para los estudios no clínicos. La falta de esta información puede desencadenar RFI.
4. Justificación de las especificaciones
Los promotores deben justificar las especificaciones, los criterios de aceptación y los métodos de control. Los límites de impurezas deben estar respaldados por datos de seguridad/toxicidad y datos de lotes. Si las características esperadas no se controlan, esto debe justificarse.
5. Periodo de reanálisis
Los datos de estabilidad deben resumirse en forma de tabla, mostrando que la sustancia farmacéutica cumple las especificaciones en el momento de la fabricación. El periodo de reanálisis debe basarse en estos datos. La falta o insuficiencia de datos de estabilidad a menudo da lugar a RFI.
6. Vida útil
La vida útil propuesta (IMP) debe estar respaldada por datos de estabilidad, aunque se puede utilizar la extrapolación para establecerla. También debe incluirse un plan de extensión de la vida útil y criterios de justificación. Esta es una deficiencia común señalada por las agencias.
7. Certificación de EET/EEB
Los promotores deben incluir documentación que controle los agentes de la encefalopatía espongiforme transmisible (EET), como la certificación y los controles de proceso relevantes. Los datos faltantes o incompletos darán lugar a RFI.
8. Declaraciones de Persona Cualificada (QP)
Los centros de fabricación de IMP que se encuentren fuera de la UE/EEE requieren una declaración de QP que confirme el cumplimiento de las GMP de la UE. Esto requerirá una auditoría GMP in situ, por lo que la planificación anticipada es crucial. Las declaraciones incompletas son una fuente frecuente de retrasos.
9. Etiquetado
Las solicitudes de CTA deben incluir muestras de etiquetado para todos los IMP, incluidos los comparadores, de acuerdo con el Anexo 13 de las directrices GMP de la UE. Cualquier desviación debe justificarse. Las desviaciones injustificadas a menudo requieren aclaración o modificación.
10. Cumplimiento de las GMP
El IMPD debe estar respaldado por la documentación GMP, como la Autorización de Fabricación e Importación (MIA) y la certificación QP (Anexo I, Sección G, Reglamento de Ensayos Clínicos (CTR)). La MIA es necesaria para todos los centros de fabricación, envasado y etiquetado.
Errores comunes del IMPD a evitar en los ensayos clínicos
La transición entre marcos regulatorios, como del IMPD a una solicitud de IND (Investigational New Drug), puede ser un desafío debido a las diferencias en contenido, formato y requisitos. Comparar ambos y mantener la alineación es fundamental.
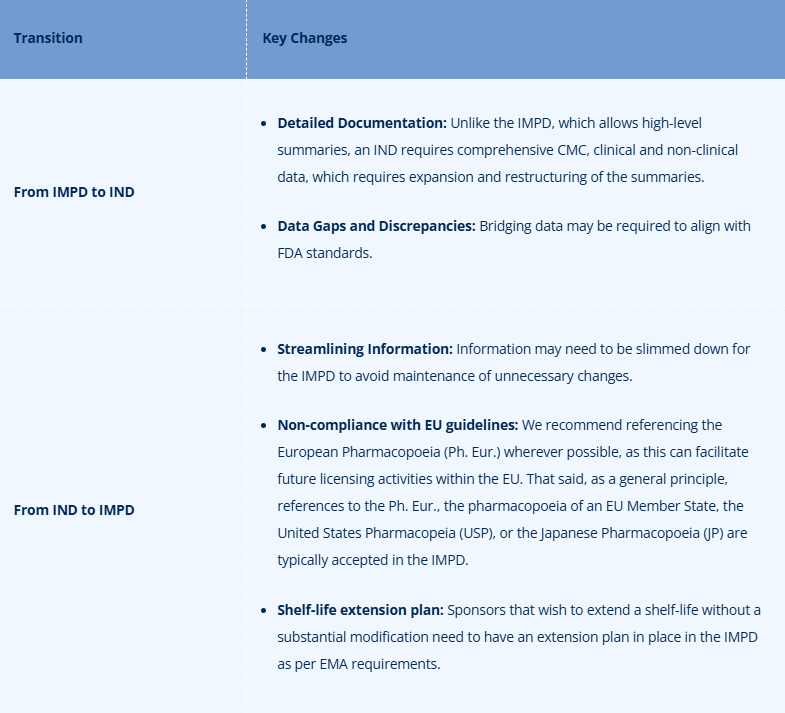
Tabla 2 - Diferencias regulatorias clave en la transición entre presentaciones de IMPD e IND
Redactar la sección de calidad del IMPD de forma eficiente
Una sección de Calidad del IMPD bien redactada puede ahorrar tiempo, evitar RFI y apoyar un progreso más fluido de los ensayos clínicos. Las siguientes estrategias ayudan a garantizar que tu documentación sea conforme y eficiente:
- Adherirse a las directrices: Sigue la Directriz de la Comisión Europea sobre los requisitos para la documentación de calidad química y farmacéutica relativa a los medicamentos en investigación en ensayos clínicos.
- Automatización y plantillas: Agiliza tu proceso de preparación del IMPD con plantillas internas.
- Control de versiones: Mantén un férreo control de versiones para reflejar los cambios continuos. Esto es particularmente importante para los ensayos clínicos IMPD que involucran múltiples estudios o regiones.
¿Por qué trabajar con expertos para ensayos clínicos IMPD?
Es muy recomendable involucrar a un experto en la materia de IMPD antes de la presentación. Puede ayudar a identificar y resolver proactivamente posibles deficiencias, garantizando el cumplimiento y minimizando los retrasos.
QbD ha apoyado a numerosas empresas en la obtención y el mantenimiento de CTA conformes en la UE y el Reino Unido. Nuestro equipo de expertos puede ayudar con la redacción, revisión y mantenimiento de los IMPD en los ensayos clínicos, así como con la respuesta a las consultas de las agencias. Con inteligencia reguladora actualizada y una base de datos de deficiencias comunes, aseguramos un proceso de presentación fluido.
¿Necesitas apoyo con tu IMPD?
Ponte en contacto hoy mismo con los expertos en Regulatory Affairs de QbD. Te ayudaremos a preparar un IMPD sólido y conforme para que puedas centrarte en avanzar en tu ensayo clínico con confianza.
Hablemos de cómo podemos apoyar a tu equipo.
Regulatory Affairs Farmacéuticos y Biotecnológicos
Te apoyamos desde el concepto hasta el lanzamiento en todo el ciclo de vida
Referencias
1.EUR-Lex - 02014R0536-20221205 - EN - EUR-Lex [Internet]. eur-lex.europa.eu.
The Medicines for Human Use (Clinical Trials) Regulations 2004 [Internet]. Legislation.gov.uk. 2015.
UK Government. Common issues identified during clinical trial applications.
European Commission. Guideline on the requirements for the chemical and pharmaceutical quality documentation concerning investigational medicinal products in clinical trials.
Mantente a la vanguardia en ciencias de la vida
Mantenerte al día con la vertiginosa industria de las ciencias de la vida no tiene por qué ser abrumador.
Nuestro boletín te ofrece las últimas novedades, actualizaciones del sector y contenido experto directamente en tu bandeja de entrada, ayudándote a mantenerte informado y a tomar decisiones más inteligentes.

Descubre más contenido experto
Webinar
De la estrategia al primer-en-humano: Una hoja de ruta práctica para el desarrollo biotecnológico
Únete a nuestro seminario web para aprender a navegar por los riesgos de las nitrosaminas y a agilizar el desarrollo de biotecnología desde la planificación temprana hasta los primeros ensayos en humanos. Regístrate ahora para obtener información de expertos.
Webinar
Cumplimiento de PMS y PMCF para dispositivos médicos según el MDR de la UE
Obtén información práctica sobre el cumplimiento de PMS y PMCF para dispositivos médicos según el MDR de la UE. Ve nuestros seminarios web bajo demanda.
Caso de estudio
Una década de excelencia: apoyo a la revisión lingüística para un líder farmacéutico global
QbD Group agiliza las revisiones lingüísticas para un cliente farmacéutico líder, asegurando el cumplimiento y la precisión en 25 idiomas de la UE/EEE mientras cumple con los estrictos plazos regulatorios.
Caso de estudio
Apoyando el acceso al mercado de medicamentos esenciales en Europa
Apoya tu entrada en el mercado farmacéutico europeo con orientación experta en regulación, asegurando el cumplimiento y el acceso a medicamentos esenciales para los pacientes. Contáctanos hoy para obtener asistencia.

Libro blanco
Lista de verificación del Reglamento de Productos Sanitarios (MDR)
Implementa el Reglamento de Productos Sanitarios (MDR) con facilidad. Descarga nuestra lista de verificación de documentos obligatorios para el cumplimiento del MDR.
Libro blanco
Regulatory Affairs para Farmacia y Biotecnología
En este folleto, aprenderás más sobre los servicios regulatorios que QbD Group ofrece para las industrias farmacéutica y biotecnológica.
Libro blanco
Evaluación Clínica de Productos Sanitarios bajo el MDR
Este libro blanco te guiará a través de documentos regulatorios cruciales relacionados con el proceso de evaluación clínica de tu dispositivo médico. ¡Descárgalo ahora!
Libro blanco
Extensión del IVDR: ¿qué significa esto para ti?
En este libro blanco, aprenderás el impacto de la extensión de la transición del IVDR y recibirás consejos y estrategias para navegar por estos cambios regulatorios.
Webinar
Productos combinados fármaco-dispositivo y Artículo 117
Explora las complejidades regulatorias de los productos combinados fármaco-dispositivo. Aprende sobre los requisitos del Artículo 117, las Opiniones del Organismo Notificado y más.
Libro blanco
La salud móvil en auge: explorando el panorama regulatorio para el reembolso
Este libro blanco te ayudará a navegar por el laberinto del entorno regulatorio de DTx, destacando varios países y regulaciones importantes.
Libro blanco
Investigaciones clínicas bajo el MDR: ideas clave y experiencias prácticas
Este libro blanco cubre la autorización de investigaciones clínicas bajo el MDR, el papel del Representante Legal de la UE y el impacto del MDR en la realización de estudios y la vigilancia poscomercialización.
Caso de estudio
Renovación de la marca CE para productos bioXtra: una historia de éxito
Descubre cómo Lifestream Pharma renovó con éxito la marca CE para sus productos BioXtra Dry Mouth bajo el MDR de la UE. Conoce los desafíos enfrentados, el enfoque adoptado para el cumplimiento y los resultados obtenidos.
Webinar
Esenciales de la Documentación Técnica para Software de Dispositivos Médicos
Obtén información práctica sobre la elaboración de documentación técnica conforme al MDR para software de dispositivos médicos.

Webinar
Primeros pasos: Superando los obstáculos iniciales en el desarrollo de software para dispositivos médicos
Mira nuestro seminario web bajo demanda y aprende sobre los obstáculos regulatorios, el MDR, la Ley de IA y las mejores prácticas para el desarrollo de software para dispositivos médicos y la entrada al mercado.
Webinar
Dominando los estudios de rendimiento clínico bajo el IVDR
En el cambiante panorama regulatorio de los IVD, demostrar el rendimiento clínico es más crucial y desafiante que nunca. Descubre más en este seminario web bajo demanda.
Libro blanco
Evidencia clínica para diagnósticos in vitro según el IVDR
En este libro blanco, te guiaremos a través de los documentos necesarios para la demostración de la evidencia clínica según el IVDR. Descárgalo ahora.
Webinar
Requisitos de vigilancia poscomercialización para dispositivos médicos e IVD
Aprende sobre los requisitos de vigilancia poscomercialización según las regulaciones MDR e IVDR. Obtén información de expertos de la industria en este seminario web bajo demanda.
Libro blanco
El papel clave de los Regulatory Affairs en la industria farmacéutica: del desarrollo de fármacos a la comercialización
Descubre el papel clave de los Regulatory Affairs en la industria farmacéutica y cómo los equipos de Regulatory Affairs apoyan la gestión del ciclo de vida del producto en este libro blanco. Descárgalo ahora.

Webinar
Impresión 3D en el mundo de la salud
Explora los desafíos y oportunidades de la impresión 3D en la atención médica, con la información de expertos sobre regulaciones, escollos y eficiencia.

Webinar
Extensión del IVDR explicada: consejos y estrategias
Obtén información valiosa sobre la extensión del IVDR y su impacto en los fabricantes de IVD con nuestro seminario web bajo demanda.
Libro blanco
Innovaciones en ATMP: estado de la industria en 2024
Este libro blanco explora en detalle las innovaciones en ATMP y las soluciones, con un enfoque en el panorama actual a abril de 2024. Descárgalo ahora.

Caso de estudio
El camino hacia el cumplimiento del IVDR para el dispositivo LVOne
QbD Group ayudó a Upfront Diagnostics a ingresar en la industria de MD/IVD apoyándolos en su camino hacia la certificación ISO 13485.
Caso de estudio
Asegurando una transición MDR fluida para los dispositivos médicos de Oystershell
El panorama de las regulaciones de dispositivos médicos está en constante evolución, lo que lo convierte en un desafío para las empresas. Nuestra colaboración con Oystershell, que comenzó en julio de 2023, destaca nuestra experiencia en la transformación de desafíos complejos en historias de éxito, todo con un toque de magia de QbD Clinical.
Caso de estudio
La evaluación clínica exitosa respalda el marcado CE rápido del uroflujómetro de Minze Health
QbD Clinical asistió a Minze Health, una empresa de dispositivos médicos centrada en urología, en la obtención de la marca CE bajo el MDR a través de la evaluación clínica.

Webinar
El camino de certificación CE de dispositivos médicos explicado: desde la clasificación hasta la evaluación de conformidad por el organismo notificado
Aprende sobre el camino de certificación CE de dispositivos médicos, desde la clasificación hasta la evaluación de conformidad por un organismo notificado. Únete a nuestro seminario web bajo demanda.

Caso de estudio
Ayudando a Relu a cumplir con las regulaciones cambiantes
QbD Group apoyó a la empresa de software Relu con su experiencia para cumplir con las regulaciones cambiantes.

Caso de estudio
Lanzamiento rápido de un nuevo dispositivo médico COVID-19 al mercado
Obtener las certificaciones gubernamentales requeridas para un dispositivo médico siempre es un desafío. Especialmente cuando el reloj COVID está corriendo.
Twitter Widget Iframe