
Estrategia huérfana temprana: Una elección estratégica, no una casilla de verificación
Estrategia huérfana temprana: Una elección estratégica, no una casilla de verificación
Viernes, 13 de febrero de 2026

Angeles Escartí-Nebot, Directora Global de Regulatory Affairs en QbD Group

 Compartir
 \nX (Twitter)
 \nLinkedIn
 \nWhatsApp
 \nCopiar enlace
 \nCorreo
Las decisiones sobre la estrategia de medicamentos huérfanos van más allá de los incentivos. Descubre cómo las definiciones regulatorias, los requisitos de evidencia, los plazos y la exclusividad en la UE, EE. UU. y el Reino Unido configuran la estrategia de desarrollo biotecnológico temprano.
Reproducir
Estrategia huérfana temprana: consideraciones regulatorias y comerciales en la UE, EE. UU. y el Reino Unido
Audio generado por IA
5:52
Decidir si una estrategia de designación huérfana se adapta a un programa de desarrollo requiere más que evaluar los incentivos principales. Las diferencias en las definiciones regulatorias, los umbrales de evidencia, los plazos, la exclusividad y los incentivos entre regiones pueden influir materialmente tanto en la planificación del desarrollo como en el valor comercial a largo plazo. Para los equipos de biotecnología en etapas tempranas, estas consideraciones deben formar parte de la toma de decisiones estratégicas tempranas, y no ser un ejercicio regulatorio tardío.
Las definiciones regulatorias dan forma a la viabilidad
La elegibilidad para la designación huérfana no se define de manera uniforme en todas las regiones. En la UE y el Reino Unido, la designación depende no solo de la rareza, sino también de la gravedad de la enfermedad. La afección debe ser mortal o gravemente incapacitante y afectar a no más de 5 de cada 10 000 personas.
En EE. UU., el estado de huérfano se basa principalmente en la prevalencia, centrándose en afecciones que afectan a menos de 200 000 pacientes a nivel nacional, con una vía alternativa en la que es poco probable que se recuperen los costos de desarrollo.
Para los programas globales, esto significa que un producto puede calificar claramente como huérfano en EE. UU., mientras que requiere un caso más sólido y cuidadosamente justificado en Europa y el Reino Unido que aborde la epidemiología, la carga de la enfermedad y la necesidad médica no cubierta en paralelo.
Las terapias existentes elevan el nivel de evidencia
La presencia de terapias autorizadas afecta directamente el posicionamiento huérfano, particularmente en Europa. En la UE y el Reino Unido, si ya existen métodos satisfactorios de diagnóstico, prevención o tratamiento, la designación de huérfano solo puede otorgarse si el producto demuestra un beneficio significativo, como una ventaja clínicamente relevante o una contribución importante a la atención del paciente.
Este concepto se encuentra en el núcleo del marco europeo de medicamentos huérfanos y tiene implicaciones prácticas para las primeras opciones de desarrollo, incluida la selección de puntos finales, la estrategia de comparación y el posicionamiento clínico general. En EE. UU., la designación de huérfano no se basa en una evaluación de beneficio significativo estructurada equivalente en la etapa de designación, lo que resulta en una dinámica regulatoria diferente incluso cuando el contexto clínico parece similar.
El momento importa y difiere según la región
El calendario es una variable estratégica crítica. En la UE, la designación de huérfano puede solicitarse en cualquier momento antes de la presentación de la solicitud de autorización de comercialización, incluidas las etapas tempranas de desarrollo, siempre que se disponga de justificación suficiente.
Es importante destacar que los criterios de huérfano no solo deben cumplirse en la designación, sino que también deben mantenerse y reevaluarse en el momento de la aprobación para asegurar la exclusividad. Por lo tanto, la designación temprana representa un compromiso estratégico a largo plazo en lugar de un único hito regulatorio.
En EE. UU., la designación de huérfano puede solicitarse de manera similar en cualquier momento antes de la presentación de la NDA o BLA, incluso durante el desarrollo preclínico o clínico temprano. El Reino Unido sigue un modelo diferente.
No existe un procedimiento de designación de huérfano temprano independiente, y el estado de huérfano se evalúa como parte del propio proceso de autorización de comercialización. Como resultado, la estrategia de designación huérfana del Reino Unido está inherentemente vinculada a la solidez, consistencia y madurez del dossier completo, en lugar de a una decisión de designación anterior.
Las diferencias de exclusividad afectan la planificación del ciclo de vida
Las disposiciones de exclusividad de mercado influyen aún más en la planificación estratégica. En la UE, la designación de huérfano puede conferir 10 años de exclusividad de mercado posterior a la aprobación, con posibles extensiones vinculadas a obligaciones pediátricas.
El Reino Unido ofrece de manera similar hasta 10 años de exclusividad, aunque esto puede reducirse en circunstancias específicas. Por el contrario, EE. UU. ofrece siete años de exclusividad para la indicación huérfana aprobada.
Estas diferencias pueden afectar significativamente la gestión del ciclo de vida, las indicaciones de seguimiento y la secuencia de lanzamiento geográfico, y deben tenerse en cuenta en las decisiones comerciales, clínicas y de inversión tempranas.
Los incentivos son reales pero no equivalentes
El valor tangible de la designación de huérfano varía según la región. En la UE, el estado de huérfano proporciona acceso a incentivos regulatorios como reducciones de tarifas para la Asistencia de Protocolo y otras interacciones regulatorias, lo que influye directamente en los costos de desarrollo y la estrategia de participación de la agencia.
En EE. UU., el marco de designación de huérfano está más orientado financieramente, ofreciendo incentivos como créditos fiscales para ensayos clínicos calificados y exenciones de ciertas tarifas de usuario de la FDA. El Reino Unido ofrece sus propios incentivos y reembolsos de tarifas, pero estos difieren en alcance y estructura de los disponibles en la UE.
Como resultado, el momento en que la designación de huérfano ofrece un valor significativo y cómo ese valor apoya el desarrollo depende en gran medida de la región.
Una decisión estratégica con impacto a largo plazo
En conjunto, estas diferencias refuerzan una conclusión clave. Decidir temprano si una estrategia de designación huérfana es adecuada es una decisión estratégica del desarrollador, no meramente regulatoria.
Las definiciones, las expectativas de evidencia, las limitaciones de tiempo, los períodos de exclusividad y los incentivos difieren en la UE, EE. UU. y el Reino Unido, y cada uno puede dar forma al diseño del desarrollo, la exposición al riesgo, las prioridades de inversión y el valor del programa a largo plazo.
Los equipos que evalúan estas dimensiones tempranamente están mejor posicionados para construir una estrategia de designación huérfana coherente y globalmente alineada que apoye el éxito regulatorio al tiempo que permite un desarrollo sostenible y una toma de decisiones informada.
¿Necesitas apoyo para definir tu estrategia huérfana a tiempo?
QbD Group apoya a los equipos de biotecnología en la traducción del potencial científico en una estrategia de designación huérfana lista para la regulación y globalmente coherente, desde el posicionamiento temprano y la planificación de la designación hasta la generación de evidencia y la optimización del ciclo de vida.
Habla con nuestros expertos en regulación y desarrollo para reducir los riesgos de tu camino.
Soporte integral desde la estrategia hasta el primer uso en humanos
Avanza con confianza desde el desarrollo preclínico hasta la preparación para la CTA y la ejecución clínica temprana.
Apoyamos a los equipos de biotecnología emergentes con experiencia integrada en regulación, calidad, CMC y seguridad, diseñada para la velocidad sin comprometer la credibilidad.
Mantente a la vanguardia en Life Sciences
Mantenerte al día con la vertiginosa industria de las Life Sciences no tiene por qué ser abrumador.
Nuestro boletín te ofrece las últimas novedades, actualizaciones de la industria y contenido de expertos directamente en tu bandeja de entrada, ayudándote a mantenerte informado y tomar decisiones más inteligentes.

Descubre más contenido experto
Webinar
De la estrategia al primer uso en humanos: una hoja de ruta práctica para el desarrollo biotecnológico
Únete a nuestro seminario web para aprender a navegar los riesgos de las nitrosaminas y agilizar el desarrollo de tus productos biotecnológicos, desde la planificación temprana hasta los ensayos de primer uso en humanos. Regístrate ahora para obtener información de expertos.
Webinar
Cumplimiento de PMS y PMCF para dispositivos médicos según el MDR de la UE
Obtén información práctica sobre el cumplimiento de PMS y PMCF para dispositivos médicos según el MDR de la UE. Mira nuestros seminarios web a la carta.
Caso de estudio
Una década de excelencia: apoyo a la revisión lingüística para un líder farmacéutico global
QbD Group agiliza las revisiones lingüísticas para un cliente farmacéutico líder, garantizando el cumplimiento y la precisión en 25 idiomas de la UE/EEE y cumpliendo los estrictos plazos regulatorios.
Caso de estudio
Apoyo al acceso al mercado de medicamentos esenciales en Europa
Apoya tu entrada en el mercado farmacéutico europeo con la orientación regulatoria de expertos, garantizando el cumplimiento y el acceso a medicamentos esenciales para los pacientes. Contáctanos hoy mismo para obtener ayuda.

Documento técnico (Whitepaper)
Lista de verificación del Reglamento de Productos Sanitarios (MDR)
Implementa el Reglamento de Productos Sanitarios (MDR) con facilidad. Descarga nuestra lista de verificación de documentos obligatorios para el cumplimiento del MDR.
Documento técnico (Whitepaper)
Regulatory Affairs para Farmacia y Biotecnología
En este folleto, obtendrás más información sobre los servicios regulatorios que QbD Group ofrece para las industrias farmacéutica y biotecnológica.
Documento técnico (Whitepaper)
Evaluación clínica de productos sanitarios según el MDR
Este documento técnico (whitepaper) te guiará a través de los documentos regulatorios cruciales relacionados con el proceso de evaluación clínica de tu producto sanitario. ¡Descárgalo ahora!
Documento técnico (Whitepaper)
Extensión del IVDR: ¿qué significa esto para ti?
En este documento técnico (whitepaper), aprenderás el impacto de la extensión de la transición del IVDR y recibirás consejos y estrategias para navegar estos cambios regulatorios.
Webinar
Productos combinados fármaco-dispositivo y Artículo 117
Explora las complejidades regulatorias de los productos combinados fármaco-dispositivo. Obtén información sobre los requisitos del Artículo 117, las opiniones de los organismos notificados y mucho más.
Documento técnico (Whitepaper)
La salud móvil en auge: explorando el panorama regulatorio para el reembolso
Este documento técnico (whitepaper) te ayudará a navegar por el laberinto del entorno regulatorio de las DTx, destacando varios países y regulaciones importantes.
Documento técnico (Whitepaper)
Investigaciones clínicas según el MDR: perspectivas clave y experiencias prácticas
Este documento técnico (whitepaper) cubre la autorización de investigaciones clínicas según el MDR, el papel del Representante Legal de la UE y el impacto del MDR en la realización de estudios y la vigilancia poscomercialización.
Caso de estudio
Renovación de la marca CE para productos bioXtra: una historia de éxito
Descubre cómo Lifestream Pharma renovó con éxito la marca CE para sus productos BioXtra Dry Mouth según el MDR de la UE. Conoce los desafíos enfrentados, el enfoque adoptado para el cumplimiento y los resultados logrados.
Webinar
Documentación técnica esencial para software de productos sanitarios
Obtén información práctica sobre cómo elaborar documentación técnica conforme al MDR para software de productos sanitarios.

Webinar
Primeros pasos: superando los obstáculos iniciales en el desarrollo de software para productos sanitarios
Mira nuestro seminario web a la carta y aprende sobre los obstáculos regulatorios, el MDR, la Ley de IA y las mejores prácticas para el desarrollo de software para productos sanitarios y la entrada al mercado.
Webinar
Dominando los estudios de rendimiento clínico según el IVDR
En el cambiante panorama regulatorio de los IVD, demostrar el rendimiento clínico es más crucial y desafiante que nunca. Descubre más en este seminario web a la carta.
Documento técnico (Whitepaper)
Evidencia clínica para diagnósticos in vitro según el IVDR
En este documento técnico (whitepaper), te guiaremos a través de los documentos requeridos para la demostración de la evidencia clínica según el IVDR. Descárgalo ahora.
Webinar
Requisitos de vigilancia post-comercialización para productos sanitarios y IVD
Aprende sobre los requisitos de vigilancia poscomercialización según las regulaciones MDR e IVDR. Obtén información de expertos de la industria en este seminario web a la carta.
Documento técnico (Whitepaper)
El papel clave de los Regulatory Affairs en la industria farmacéutica: desde el desarrollo de fármacos hasta la comercialización
Descubre el papel clave de los Regulatory Affairs en la industria farmacéutica y cómo los equipos de Regulatory Affairs apoyan la gestión del ciclo de vida del producto en este documento técnico (whitepaper). Descárgalo ahora.

Webinar
Impresión 3D en el mundo de la atención sanitaria
Explora los desafíos y oportunidades de la impresión 3D en la atención sanitaria, con información experta sobre regulaciones, escollos y eficiencia.
Webinar
Extensión del IVDR explicada: consejos y estrategias
Obtén información valiosa sobre la extensión del IVDR y su impacto en los fabricantes de IVD con nuestro seminario web a la carta.
Documento técnico (Whitepaper)
Innovaciones en ATMP: estado de la industria en 2024
Este documento técnico (whitepaper) explora en detalle las innovaciones en ATMP y las soluciones, con un enfoque en el panorama actual a abril de 2024. Descárgalo ahora.
Caso de estudio
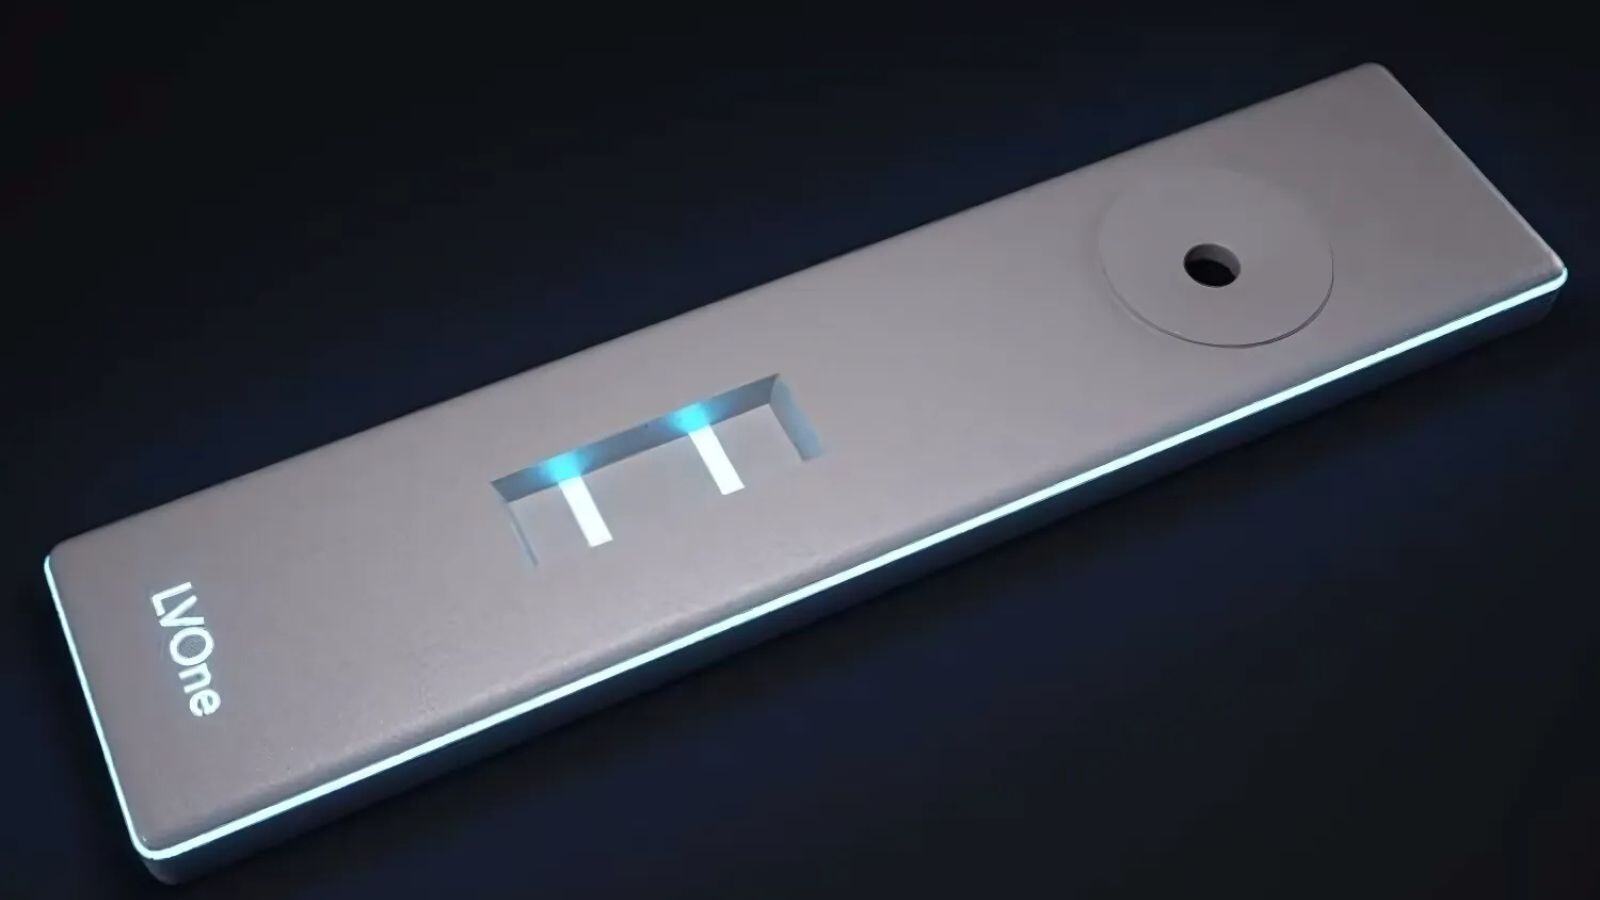
El camino hacia el cumplimiento del IVDR para el dispositivo LVOne
QbD Group ayudó a Upfront Diagnostics a ingresar en la industria MD/IVD apoyándolos en su camino hacia la certificación ISO 13485.
Caso de estudio
Garantizando una transición fluida del MDR para los productos sanitarios de Oystershell
El panorama de las regulaciones de productos sanitarios está en constante evolución, lo que convierte en un desafío para las empresas mantenerse al día. Nuestra colaboración con Oystershell, que comenzó en julio de 2023, destaca nuestra experiencia en transformar desafíos complejos en historias de éxito, todo con un toque de magia de QbD Clinical.
Caso de estudio
Una evaluación clínica exitosa respalda el rápido marcado CE del uroflujómetro de Minze Health
QbD Clinical asistió a Minze Health, una empresa de productos sanitarios centrada en urología, en la obtención de la marca CE según el MDR a través de la evaluación clínica.

Webinar
El camino hacia la certificación CE de productos sanitarios explicado: desde la clasificación hasta la evaluación de conformidad por parte del Organismo Notificado
Aprende sobre el camino hacia la certificación CE de productos sanitarios, desde la clasificación hasta la evaluación de conformidad por parte de un Organismo Notificado. Únete a nuestro seminario web a la carta.

Caso de estudio
Ayudando a Relu a cumplir con las regulaciones cambiantes
QbD Group apoyó a la empresa de software Relu con su experiencia para cumplir con las regulaciones cambiantes.

Caso de estudio
Lanzando rápidamente un nuevo producto sanitario para COVID-19 al mercado
Obtener las certificaciones gubernamentales requeridas para un producto sanitario es siempre un desafío. Especialmente cuando el reloj del COVID está en marcha.
Twitter Widget Iframe